医脉通APP

医脉通APP

医脉通微信公众号

医脉通微信
公众号

问题反馈二维码

问题反馈

关于进行性肌营养不良的讨论

气泡水

关注站内信

1 楼


我最近正在研究该病的遗传异质性和肌细胞蛋白复合体的互作,不知有无临床医生愿意参与讨论。

先来一幅图

http://webres.medlive.cn/upload/000/012/345

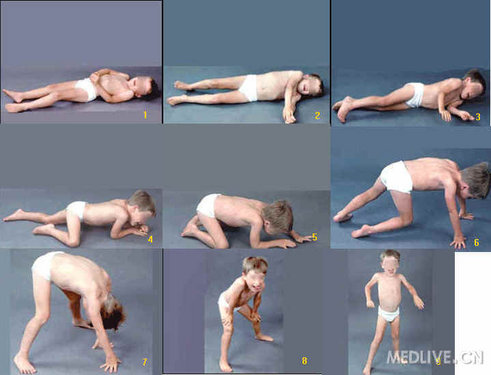
我收集的gower's sign

http://webres.medlive.cn/upload/000/012/346


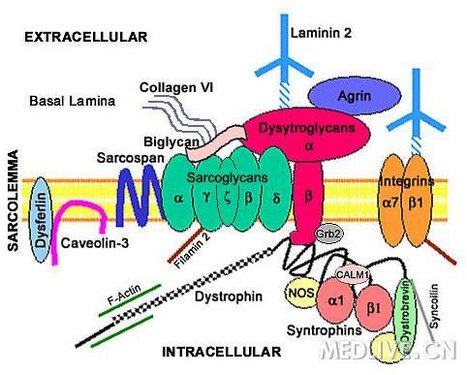
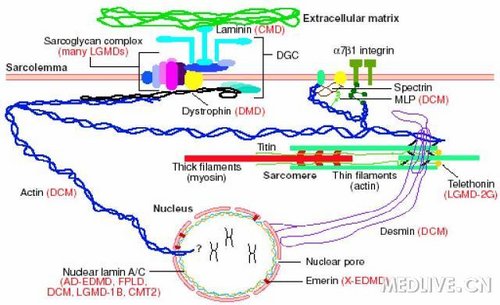
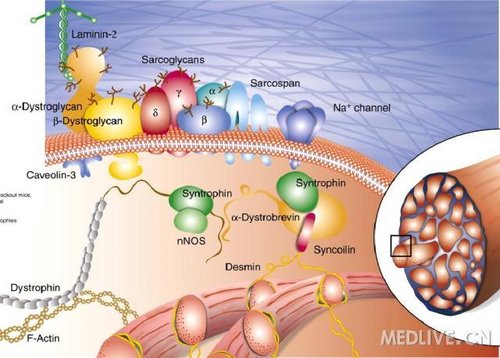
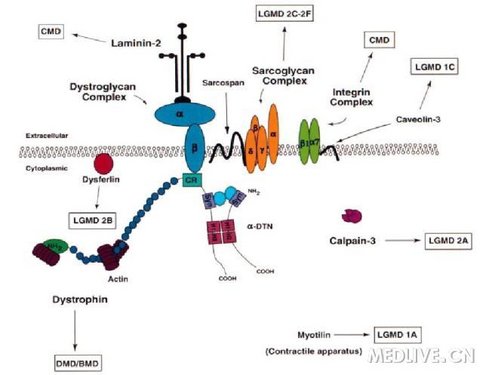
 膜蛋白复合体

http://webres.medlive.cn/upload/000/012/347


2011-04-30 10:28 回复

蚕宝宝

关注站内信

2 楼

根据发病年龄、肌无力分布、病程及预后临床上常分为:

Duchenne肌营养不良(DMD)
Becher肌营养不良(BMD)
Emery-Dreifuss肌营养不良(EMD)
面肩肱型肌营养不良
肢带型肌营养不良(LGMD)
眼咽型肌营养不良
远端型肌营养不良。

近年来,随着分子生物学研究的进展,进行性肌营养不良的基因逐渐被定位,一部分已被克隆,随之也产生了按遗传方式的分类方法:

X-性连隐形遗传性肌营养不良
常染色体显性遗传性肌营养不良
常染色体隐性遗传性肌营养不良

蚕宝宝

关注站内信

3 楼
几乎所有常见形式的肌营养不良症的基因定位和基因产物都已清楚。

研究的最早也最清楚的当属Duchenne肌营养不良。

目前认为DMD的发病是由于一种细胞骨架蛋白(dystropin,Dys)的结构变化、数量减少和功能丧失

Dys主要分布在骨骼肌和心肌膜上,起支架作用。Dys基因支架外突变导致Dys的完全丧失则形成DMD;若Dys基因支架内突变则致使患者的Dys的数量减少而形成BMD,且Dys的丧失量与患者丧失行走能力的年龄密切相关。

膜蛋白的提取分离好像还是比较困难的,所以对这些蛋白功能的研究也进展缓慢。


气泡水

关注站内信

4 楼

进行性肌营养不良是一类原发于骨骼肌的遗传变性病,遗传异质性较高,多有家族史。其特点是缓慢起病,进行性加重的肌无力和肌肉萎缩;主要累及肢体近端肌肉,极少数为远端;腱反射消失,肌肉假性肥大。

进行性肌营养不良属于单基因遗传病,但是单基因遗传病并不是某个孤立的基因独自起作用的结果。


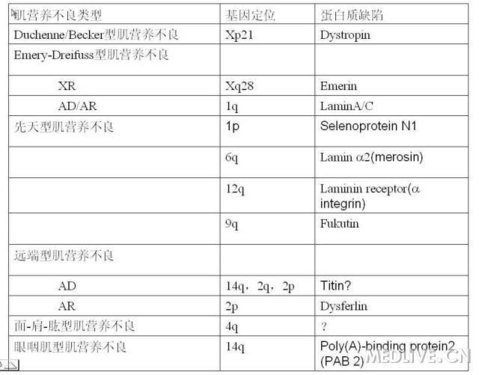
肌营养不良类型   基因定位  蛋白质缺陷
Duchenne/Becker型肌营养不良  Xp21  Dystrophin
Emery-Dreifuss型肌营养不良    
XR    Xq28   Emerin
AD/AR   1q   LaminA/C
先天型肌营养不良   1p   Selenoprotein N1
   6q   Lamin 2(merosin)
   12q  Laminin receptor( integrin)
   9q  Fukutin
远端型肌营养不良    
AD   14q,2q,2p  Titin?
AR   2p  Dysferlin
面-肩-肱型肌营养不良  4q  ?
眼咽肌型肌营养不良  14q  Poly(A)-binding protein2 (PAB 2)


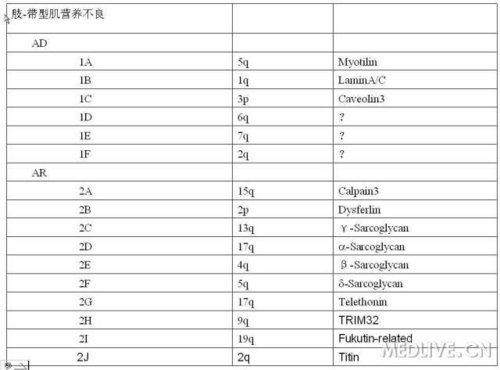
肢-带型肌营养不良    
AD    
1A  5q  Myotilin
1B  1q  LaminA/C
1C  3p  Caveolin3
1D  6q  ?
1E  7q  ?
1F  2q  ?
AR    
2A  15q  Calpain3
2B  2p  Dysferlin
2C  13q  γ-Sarcoglycan
2D  17q  -Sarcoglycan
2E  4q   β-Sarcoglycan
2F  5q  -Sarcoglycan
2G  17q  Telethonin
2H  9q  TRIM32
2I  19q  Fukutin-related
2J  2q  Titin


气泡水

关注站内信

5 楼

PMD的研究已经很多了,但都是孤立的研究,比如某个蛋白缺陷,引起某类型的PMD,然后免疫组化定位蛋白,但没有系统的研究各个蛋白/蛋白复合体之间的关系,也没有阐述为什么不同基因的突变(如LGMD),引起的临床症状是相似的。所以我希望找到一个pathway作为桥梁,联系genotype和phenotype的关系。

寻找不同的基因突变和相同的临床表现的结合点,看看是否存在一条代谢通路,把不同变成相同或相似。从表型和基因型出发,寻找中间的crosstalk。

现有的信息中关于蛋白本身发生作用的层次关系很少,而且我怀疑这些结构蛋白之间是不是真地会有这种相关性,他们是否会真的相互作用,毕竟他们是结构蛋白,有激酶活性的因子又很少,我倾向于总结出一条代谢通路(猜测),而不是看这些蛋白质间的关系。

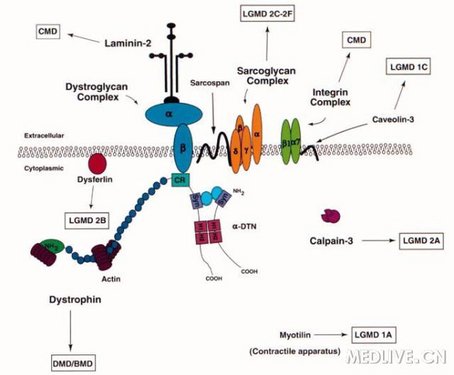
再来一幅蛋白/蛋白复合体关系图。

http://webres.medlive.cn/upload/000/012/349

最后一幅图,似乎可以认为dystrophin和titin是比较重要的蛋白(通过P-P Interaction关系),但是在肌细胞坏死的过程中,不仅仅是结构蛋白损伤引起的,也涉及到Ca离子通道的改变,引起细胞内钙超载,机制又复杂了。

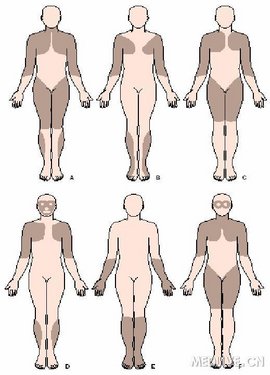
A. DMD/BMD

B. EDMD

C. LGMD

D. FSHD

E. Distal MD

F. OPMD

http://webres.medlive.cn/upload/000/012/350

Duchenne-type and Becker-type muscular dystrophy, DMD/BMD

1852年,英国医生Edward Meryon首次详细描述了DMD的临床症状。
1868年,法国医生Duchenne详细描述DMD详细的临床表现和组织学变化。

我国最常见的X性连锁隐性遗传肌病(Xp21),发病率为1/3 500活男婴。
双腓肠肌假肥大、Gowers征、“翼状肩胛”、心肌损害、智力衰退、CPK增高、肌电图现实为典型的肌原性损害。多于25-30岁前死于呼吸道感染、心力衰竭或消耗性疾病。BMD类似DMD,但进展缓慢,症状较轻,多不伴心肌受累,病程时间长(>25年)。

1986年,Monaco等人首先定位了DMD基因;
1987年,Koeing等人从人胚胎骨骼肌cDNA文库中克隆了该基因。
是利用定位克隆(position cloning)手段获得的第一个人类基因。迄今人类基因组中最大的基因。cDNA长13 973bp(14kb),基因全长2 300kb,有79个外显子,3 685个氨基酸编码427kD的Dystrophin蛋白。

Dystrophin蛋白位于肌膜的内表面,是一种膜蛋白,与细胞膜的稳定有关膜缺陷假说。Ozawa等人的研究表明,在纯化Dystrophin时一些蛋白被一同纯化出来:一个35kD的跨膜糖蛋白,两个43kD的蛋白,一个50kD的糖蛋白,一个156kD的细胞外糖蛋白和一个59kD的三联体蛋白。这些蛋白的基因已被克隆,并分别命名为α、β-Dystroglycan(159kD、43kD)和α、β、γ-Sarcoglycan(50kD、43kD、35kD),这些蛋白与LGMD型肌营养不良有关,它们与其它多种蛋白质构成Dystrophin复合体(Dystrophin-associated Protein, DAP)

Dystrophin发生移码突变,导致dystrophin缺失热区疏水肽段的缺失,使维持和稳定细胞骨架蛋白空间最主要的疏水作用力丧失。Dystrophin蛋白构象发生改变,导致它不能与DAP以及肌动蛋白结合,破坏肌膜结构的完整性,从而引起局灶性富含钙离子的细胞外液成分顺着膜缺陷内流进入肌纤维。
机制:线粒体钙超载、激活中性蛋白酶、增加蛋白降解、激活磷脂酶……

1953年 Becker提出“良性”DMD。
DMD与BMD是等位基因遗传病,dystrophin量及结构缺陷所致。
8岁后发病,进展缓慢,轻度肌肉无力,智力正常,心肌受累罕见。
DMD:外显子移码缺失,编码出完全混乱不同,丧失功能的蛋白质。
BMD:整码缺失突变,编码出缩短长度的蛋白质,保留部分功能。

蛋白复合体

http://webres.medlive.cn/upload/000/012/351

Emery-Dreifuss muscular dystrophy, EDMD

1961年 Dreifuss&Hogan描述。
1966年 Emery确定。
EDMD I型:X连锁隐性遗传,最常见。
EDMD II型:常染色体显性,少见。

EDMD I型:
机制:emerin基因突变。Emerin为细胞核膜蛋白,在骨骼肌、心肌中高表达。
遗传方式:XR遗传
目前认为:emerin蛋白为细胞核的核膜、染色质和细胞核的肌动蛋白提供了一个支架。
表现:上肢无力、进而影响下肢,肘、足、踝、脊柱畸形,智力正常,几乎均有心脏损害。

EDMD II型:
机制:laminA/C基因突变, laminA/C是核膜内层一种蛋白质,可能和染色体相互作用,并为核膜提供一种支架。
遗传方式:AD遗传
表现:部分类似EDMD I型, Limb-girdle muscular dystrophy, LGMD

一类具有多种亚型的肌营养不良,遗传异质性高。
目前共发现16种亚型,6种常染色体显性遗传,10种常染色体隐性遗传。
是进行性肌营养不良症中除DMD/BMD 之外最常见的类型。占进行性肌营养不良症的25%~ 45%,不仅表现在其遗传方式有显性和隐性之差,而且其临床表现也有轻重不同。

轻型可20 岁以后发病, 肌无力、萎缩进展缓慢, CK无明显改变, 60 岁以后仍能行走。重型也称SCARMD, 幼儿至学龄期发病, CK 值明显升高, 可伴有小腿腓肠肌假性肥大, 病情进展快, 16岁前不能行走, 20岁左右死亡。

目前各类LGMDs的致病基因已基本清楚,有相当一部分LGMDs致病基因编码的产物是DAP复合物中的Sarcoglycans,因此神经病学上存在“Sarcoglycan Disorder”之称。


气泡水

关注站内信

6 楼

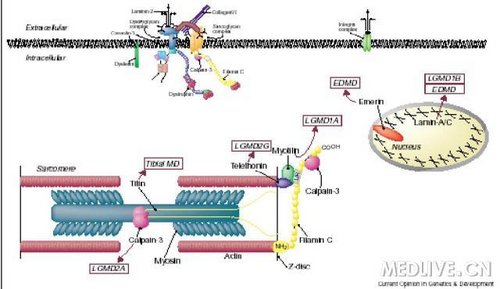
LGMD蛋白复合物

http://webres.medlive.cn/upload/000/012/352

LGMD 1A:5q31,邻居: Distal myopathy with vocal cord & pharyngeal weakness (VCPMD; MPD2))。编码产物Myotitin,是一种57kD的细胞骨架蛋白,C端有一半含有与Titin类似的Ig样结构域。

LGMD 1B: 1q21.2,LaminA/C基因的无义/删除突变,球状尾结构域突变。(EDMD II C末端疏水区突变)

LGMD 1C:3p25,Caveolin-3是位于肌纤维膜上的凹陷蛋白(小窝蛋白),家族有3个成员:Caveolin-1,2和3,Caveolin-3是肌肉特异的。它的突变会改变凹陷蛋白的结构,从而破坏肌细胞质膜凹陷的形成。

LGMD 1D:7q

Familial Dilated Cardiomyopathy with Conduction Defect & Muscular Dystrophy (?LGMD 1E) :6q23

LGMD 1F:7q32.1-32.2,

LGMD 2A:15q15.1-q21.1,Calpain3蛋白,90kD,是存在于细胞质的骨骼肌特异性Ca+激活中性蛋白酶,是目前已知的LGMD2型致病基因编码产物中唯一的酶蛋白,最近的研究表明,Calpain3能够特异的水解IkB,LGMD2A患者体内Calpain3的缺乏导致了IkB的储积,进而导致了肌细胞核的凋亡。

LGMD 2B:2p12-p14,编码产物Dysferlin,分子量239kD,定位于肌浆膜上,Dysferlin蛋白含有C2结构域,在钙介导的膜融合过程中发挥作用,推测该病的发生机制可能由于该功能的阻断所引起。

LGMD 2C:13q12,γ-Sarcoglycan

LGMD 2D:17q21,Adhalin (α-Sarcoglycan)

LGMD 2E: 4q12,β-Sarcoglycan

LGMD 2F: 5q33-34,δ-Sarcoglycan

LGMD 2G:17q11-12,Telethonin (Titin-Cap; TCAP)一种肌节蛋白,Telethonin基因的点突变会引起蛋白C端的缺失,从而导致疾病的发生,但具体的作用机制还不十分清楚。

LGMD 2H:9q31-q33,Tripartite-motif containing gene 32 (TRIM32) ,Homozygous for D487N point mutation

LGMD 2I:19q13.3,Fukutin-related protein gene (FKRP) ,Fukuyama congenital muscular dystrophy

LGMD 2J:2q31,Titin,3MD muscle protein,位于肌小节上

看看titin

http://webres.medlive.cn/upload/000/012/353

Facioscapulohumeral muscular dystrophy, FSHD

常染色体显性(AD)遗传肌肉病,临床表现变异很大。

98%以上患者的致病基因定位于4q35(FSHD-1A),存在遗传异质性。已发现FSHD-1A患者4q35上3.3kb串联重复序列拷贝数呈不同整数倍缺失。发病率1/20000,由Landousy和Dejerine于1884年首先描述,临床上以选择性侵犯面肌、肩带肌和上臂肌为特征,并可逐渐侵犯盆带肌、腹肌、足背屈肌等,患肌不对称受累明显。该病进展缓慢,一般不影响病人寿命,但15%~20%的病人最终须坐轮椅,对病人的生活质量影响很大。

常于青春早期发病,主要表现为面肌及肩胛带肌的软弱无力; 肌活检呈营养不良肌病型,有外周血细胞浸润; 预后多较好,但同一家系内临床表现差异可以很大,少数因呼吸衰竭死亡.    Distal muscular dystrophy DD

Miyoshi myopathy AR 2p13 Dysferlin
肌无力和萎缩以腿部肌最明显,手臂肌、颈肌及手部小肌群受累相对较轻;CPK 活性极度升高; 肌活检显示营养不良性肌型,有明显肌纤维坏死和再生。

Tibial muscular dystrophy AD 2q31 Titin?

Oculopharyngeal muscular dystrophy, OPMD

14q11.2-q13
Polyadenylate-binding protein, Nuclear, 1 (PABN1; PABP2)
多于中年发病,进展缓慢; 首先表现为眼球运动麻痹及睑下垂,数年后出现咽下困难并常伴近端肌无力, 肌电图和肌活检显示为原发性肌源性疾病, 预后多较好,但部分病例可因咽下困难加重、不能进食而死亡. 相关基因列表1

http://webres.medlive.cn/upload/000/012/354

相关基因列表2

http://webres.medlive.cn/upload/000/012/355


气泡水

关注站内信

7 楼

MD 是一组具有广泛临床异质性、遗传异质性及分子异质性的肌源性疾病,因其发病率较高,病型复杂,故近十年来一直是神经分子遗传学的研究热点。
欧美及日本的科学家采用经典遗传学分析、限制性片段长度多态性分析、微卫星标记DNA 的聚合酶链反应多态性分析、人工酵母染色体(BAC)、互补核糖核酸(cDNA) 克隆构建、基因酶谱分析及DNA 直接测序等技术,已相继将绝大多数MD 的基因进行了克隆和鉴定。

基因分析与表型的相关性研究
相同基因位点的突变可引起不同的临床表型,而不同的基因型又可引起相似的临床表型;在同一基因位点可出现多种致病突变,同时又可存在多种非致病的中性突变;致病突变覆盖了所有的突变类型,包括基因缺失、插入、重复、错义突变、移码突变等,其直接结果是导致肌膜结构蛋白的异常,或肌特异性钙激活中性蛋白酶的缺陷,或细胞膜板层蛋白的缺如,从而引起继发性肌损伤。

总之,MD 是极其复杂的一组遗传病,目前对某些致病基因及其发病机制仍未完全明了,相同基因突变引起不同的表型以及不同的基因突变引起相似的表现,提示有其他因素—遗传的和/ 或非遗传的因素共同决定疾病的表型,这使我们有理由相信,所谓单基因遗传病并不是某个孤立的基因独自起作用的结果,随着对MD 进一步的深入研究,人们最终会揭示此病的本质并从基因替代及调控方面入手,达到控制或治愈本病的目的。


以上是我前期的一些总结,我会继续讨论下去的,希望各位神经科医生热情参与!!


FCN2010

关注站内信

8 楼

我最近也在研究肌肉萎缩,您现在还在研究这类疾病么?

3335283

关注站内信

10 楼

老师您好!我想请教个问题,有没有关于肢带型肌营养不良的一些书,这个类型的患者适不适合做康复训练?

回复话题